
2025年3月,迪拜卫生系统基因组医学中心与穆罕默德·本·拉希德医学与健康科学大学研究团队在《Nature Communications》发表题为 “Long read sequencing enhances pathogenic and novel variation discovery in patients with rare diseases” 的研究。该研究建立了一套整合基因组变异检测与DNA甲基化分析的长读长测序(long-read sequencing, LRS)流程,并应用于51例既往全外显子测序(whole exome sequencing, WES)未确诊的罕见病患者,最终发现5例新增诊断。
传统WES已成为遗传病诊断的重要工具,但仍存在一定局限。结构变异(SV)、高度同源区域变异以及异常DNA甲基化模式等复杂变异,往往难以通过短读长测序准确识别。此外,即使检测到候选变异,如何确定其遗传位置以及遗传模式,也仍是临床解释中的关键问题。LRS的优势不仅能发现更多变异,而且能同时提供序列、结构、单倍型以及表观遗传信息,使遗传诊断从“发现异常”进一步走向“解释异常”。
LRS联合甲基化分析,提高既往未确诊病例诊断率
研究团队首先利用已知诊断病例优化分析流程,并通过独立队列验证甲基化分析模块。随后,将该流程应用于51例既往WES阴性的罕见病患者。研究采用Oxford Nanopore PromethION进行全基因组LRS,平均覆盖深度为49×,读段N50达到11.7 kb。分析流程涵盖小变异、CNV、SV以及疾病相关甲基化特征,并结合患者表型和疾病基因信息进行筛选。
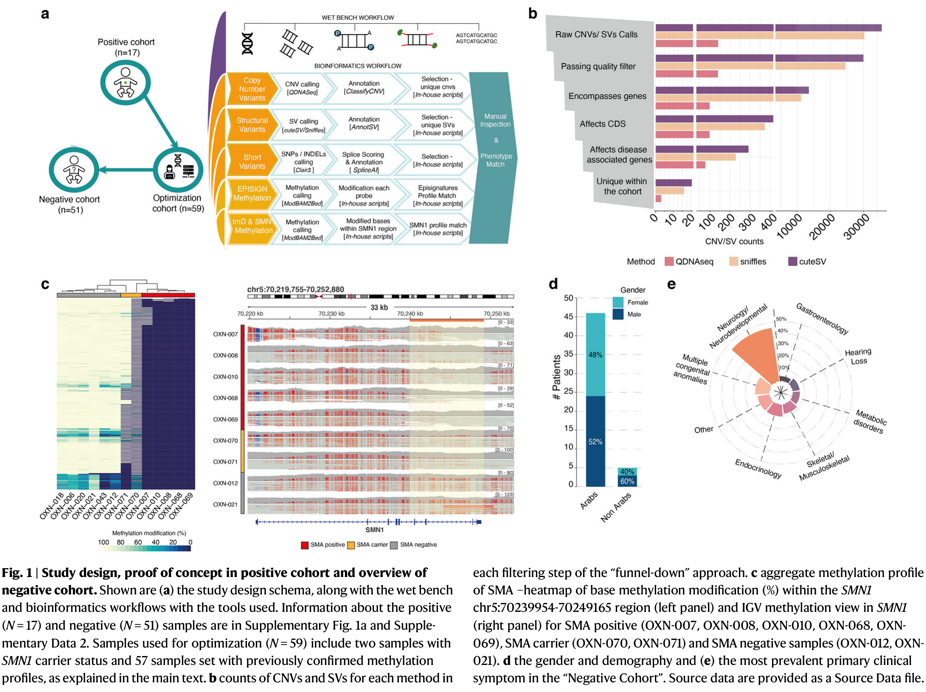
图1|研究设计与流程验证。a:研究队列及分析模块;b:阳性建流程队列中的逐层筛选;c:SMA相关甲基化模式;d、e:51例待诊断队列的构成。来源:Sinha等,原文Fig.1。
最终,在51例患者中有5例新增诊断,包括染色体缺失、基因内结构变异、复合杂合状态、高度同源基因区域异常以及非编码调控区域缺失,体现了LRS在不同遗传诊断场景中的价值。
病例 | 主要发现 | 支持结果 |
OXN-033 | 2q11.1–q11.2新发缺失 | CMA、亲本检测与表型 |
OXN-048 | SLC38A8缺失与点变异呈反式 | CMA、PCR与长读段分相 |
OXN-060 | SMN1双等位基因缺失 | 读段解卷积分析与ddPCR |
OXN-062 | 包含NSD1的5q区域重复 | CMA、HMA甲基化特征与表型 |
OXN-027 | MPLKIP 3′UTR纯合缺失 | PCR与外周血RNA表达分析 |
单倍型分相明确复合杂合状态:SLC38A8病例
患者OXN-048此前通过WES发现了一个SLC38A8杂合变异,但由于该基因相关疾病属于常染色体隐性遗传,仅有一个异常等位基因无法充分解释患者表型,因此寻找第二个致病变异成为诊断的关键。LRS进一步发现SLC38A8区域存在约80 kb缺失,覆盖外显子8至3′UTR区域,并经CMA和PCR验证。长读段分相证实原有变异与新发现缺失呈反式相位,符合复合杂合状态(图2c)。这一结果说明,LRS除了能补充发现WES遗漏的结构变异,还能通过单倍型信息明确两个变异之间的相位关系,从而建立完整的致病证据链。
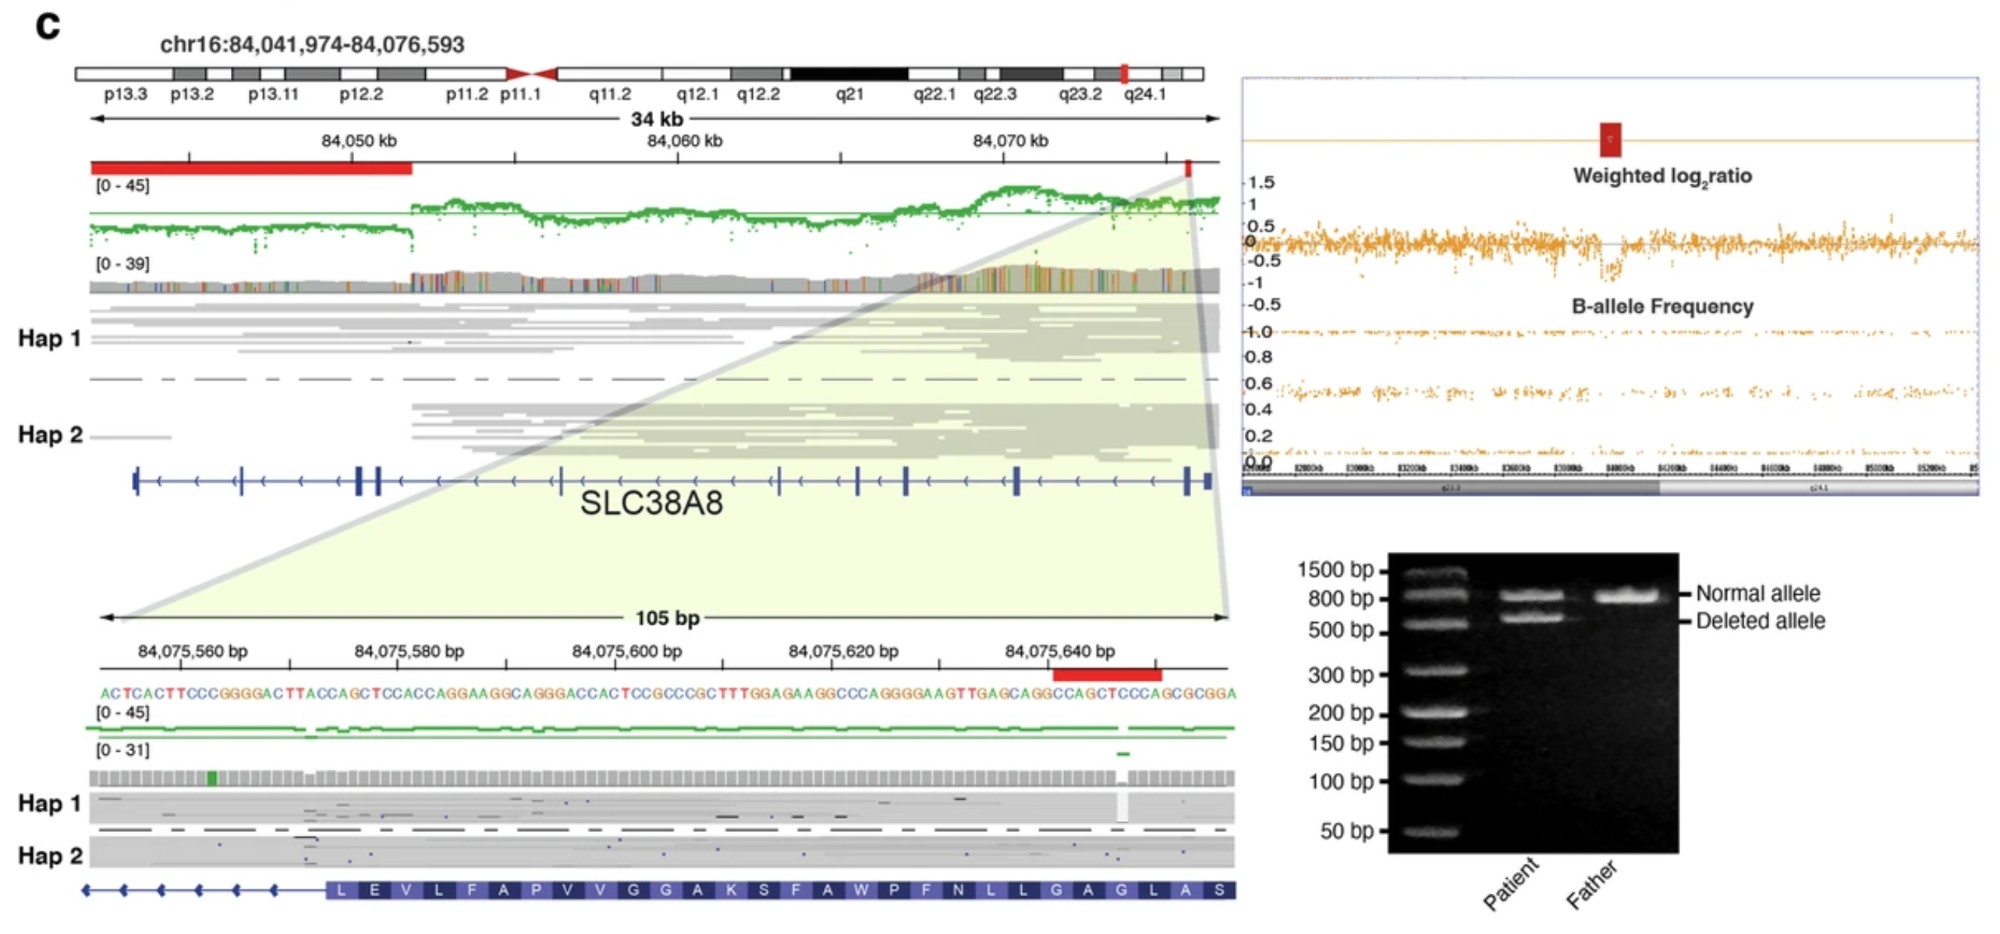
图2c|SLC38A8的点变异与缺失位于不同单倍型;右侧为CMA及PCR结果。来源:Sinha等,原文Fig.2c。
甲基化信息辅助高度同源区域解析:SMN1相关SMA诊断
脊髓性肌萎缩症(SMA)的遗传检测长期面临挑战,其中重要原因是SMN1与SMN2高度同源,传统方法难以准确区分两个基因。研究发现,SMN1区域存在与疾病状态相关的甲基化模式。SMA患者、携带者和非携带者表现出明显不同的甲基化水平。研究团队利用这一特征辅助定位异常区域,并结合长读段中特异序列信息区分SMN1和SMN2。在待诊断队列中,OXN-060出现与SMN1双等位基因缺失一致的甲基化模式,进一步通过SMN1特异性读段分析和ddPCR确认双等位基因缺失,同时发现患者携带4个SMN2拷贝。该病例说明,LRS不仅能读取DNA序列,还能整合表观遗传信息,为高度同源基因区域疾病提供新的诊断策略。
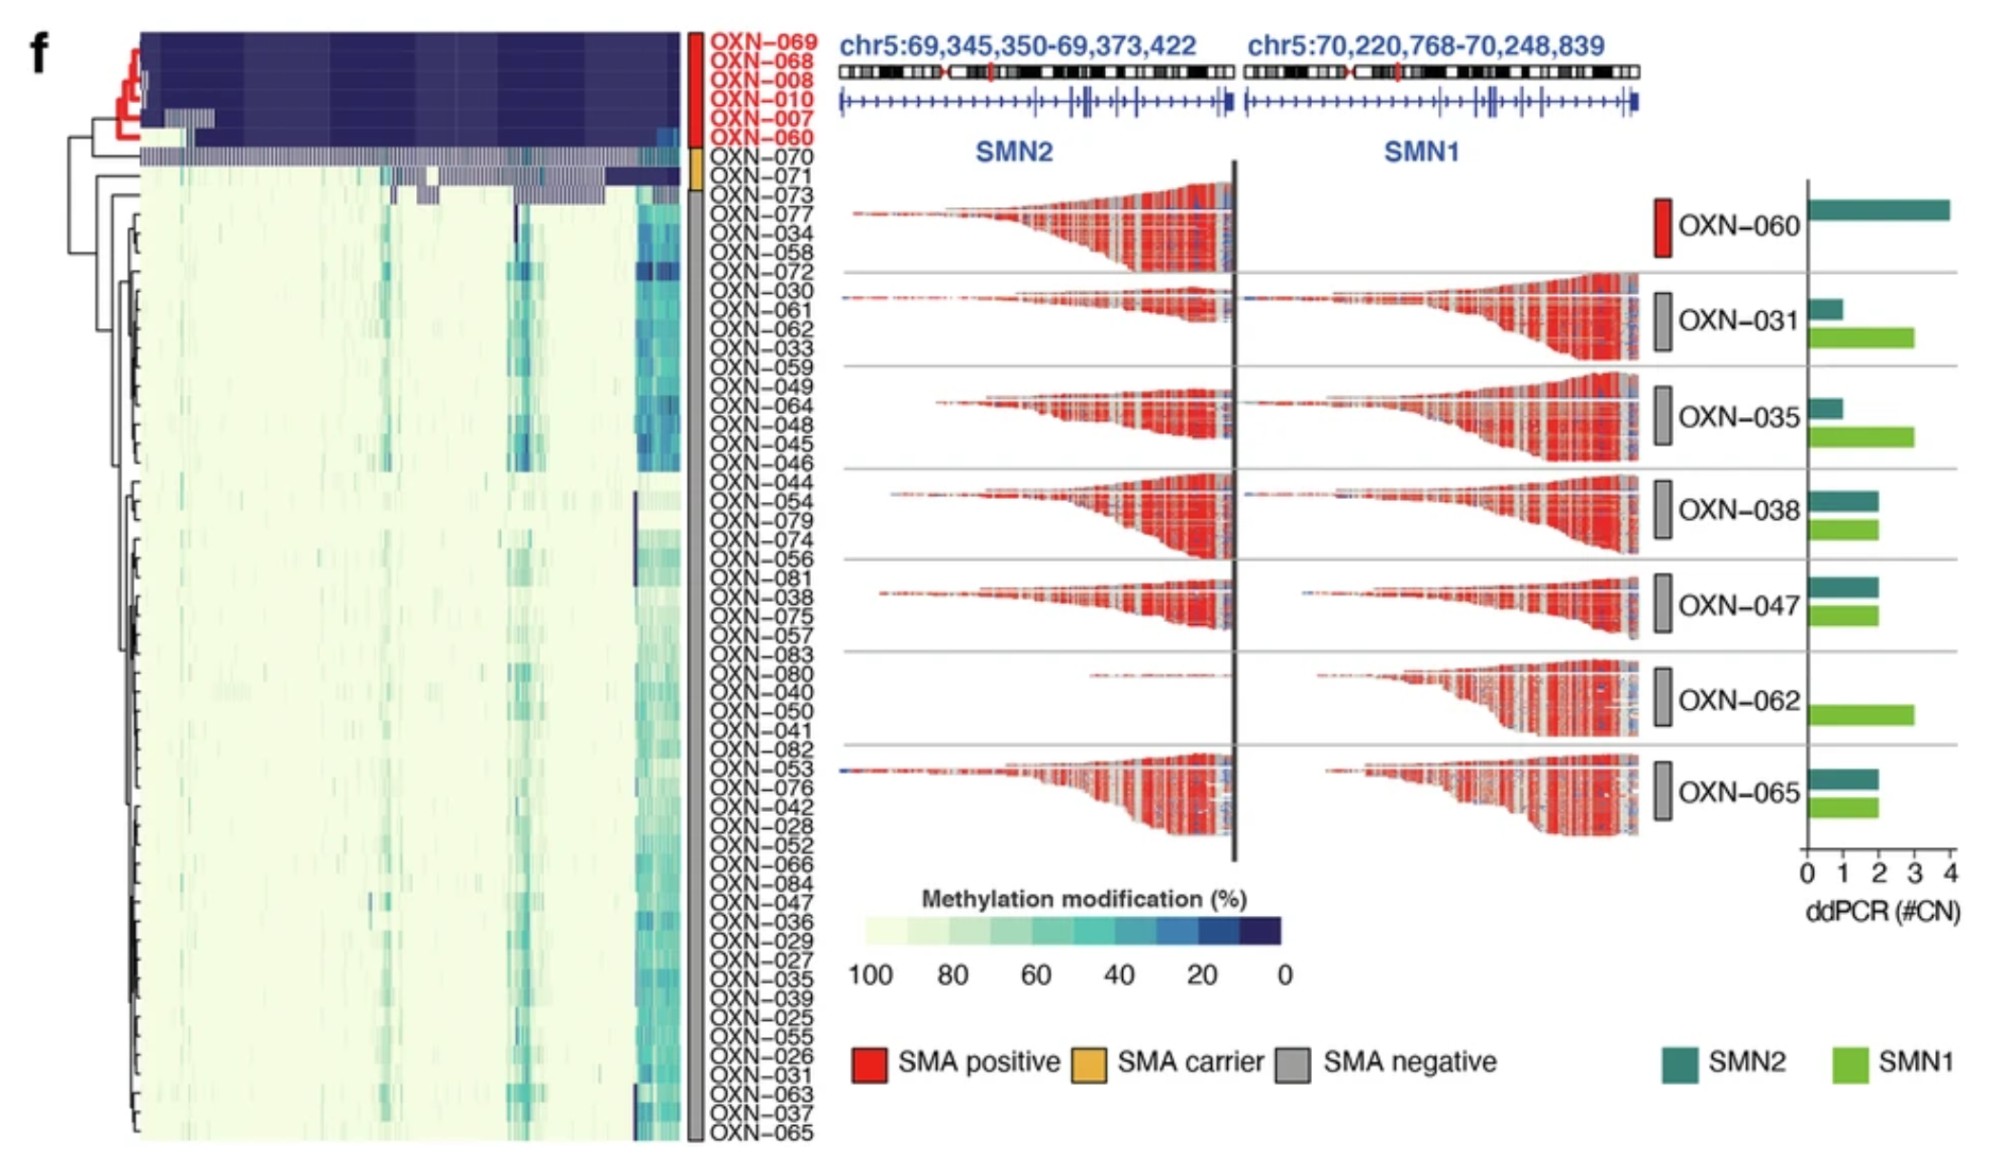
图2f|SMA甲基化聚类、SMN1/SMN2特异读段与ddPCR拷贝数结果;OXN-060被归入SMA模式。来源:Sinha等,原文Fig.2f。
结构变异与表观遗传特征共同支持综合征诊断
患者OXN-062的Epimarker分析显示其甲基化模式符合Hunter–McAlpine综合征(HMA)特征。进一步的LRS分析发现包含NSD1基因的5q35.2–q35.3区域重复,并由CMA验证;患者临床表现与HMA相符(图2e)。该病例中,结构变异提示基因剂量异常,而甲基化特征提供疾病相关表观遗传证据,两者共同支持HMA诊断。
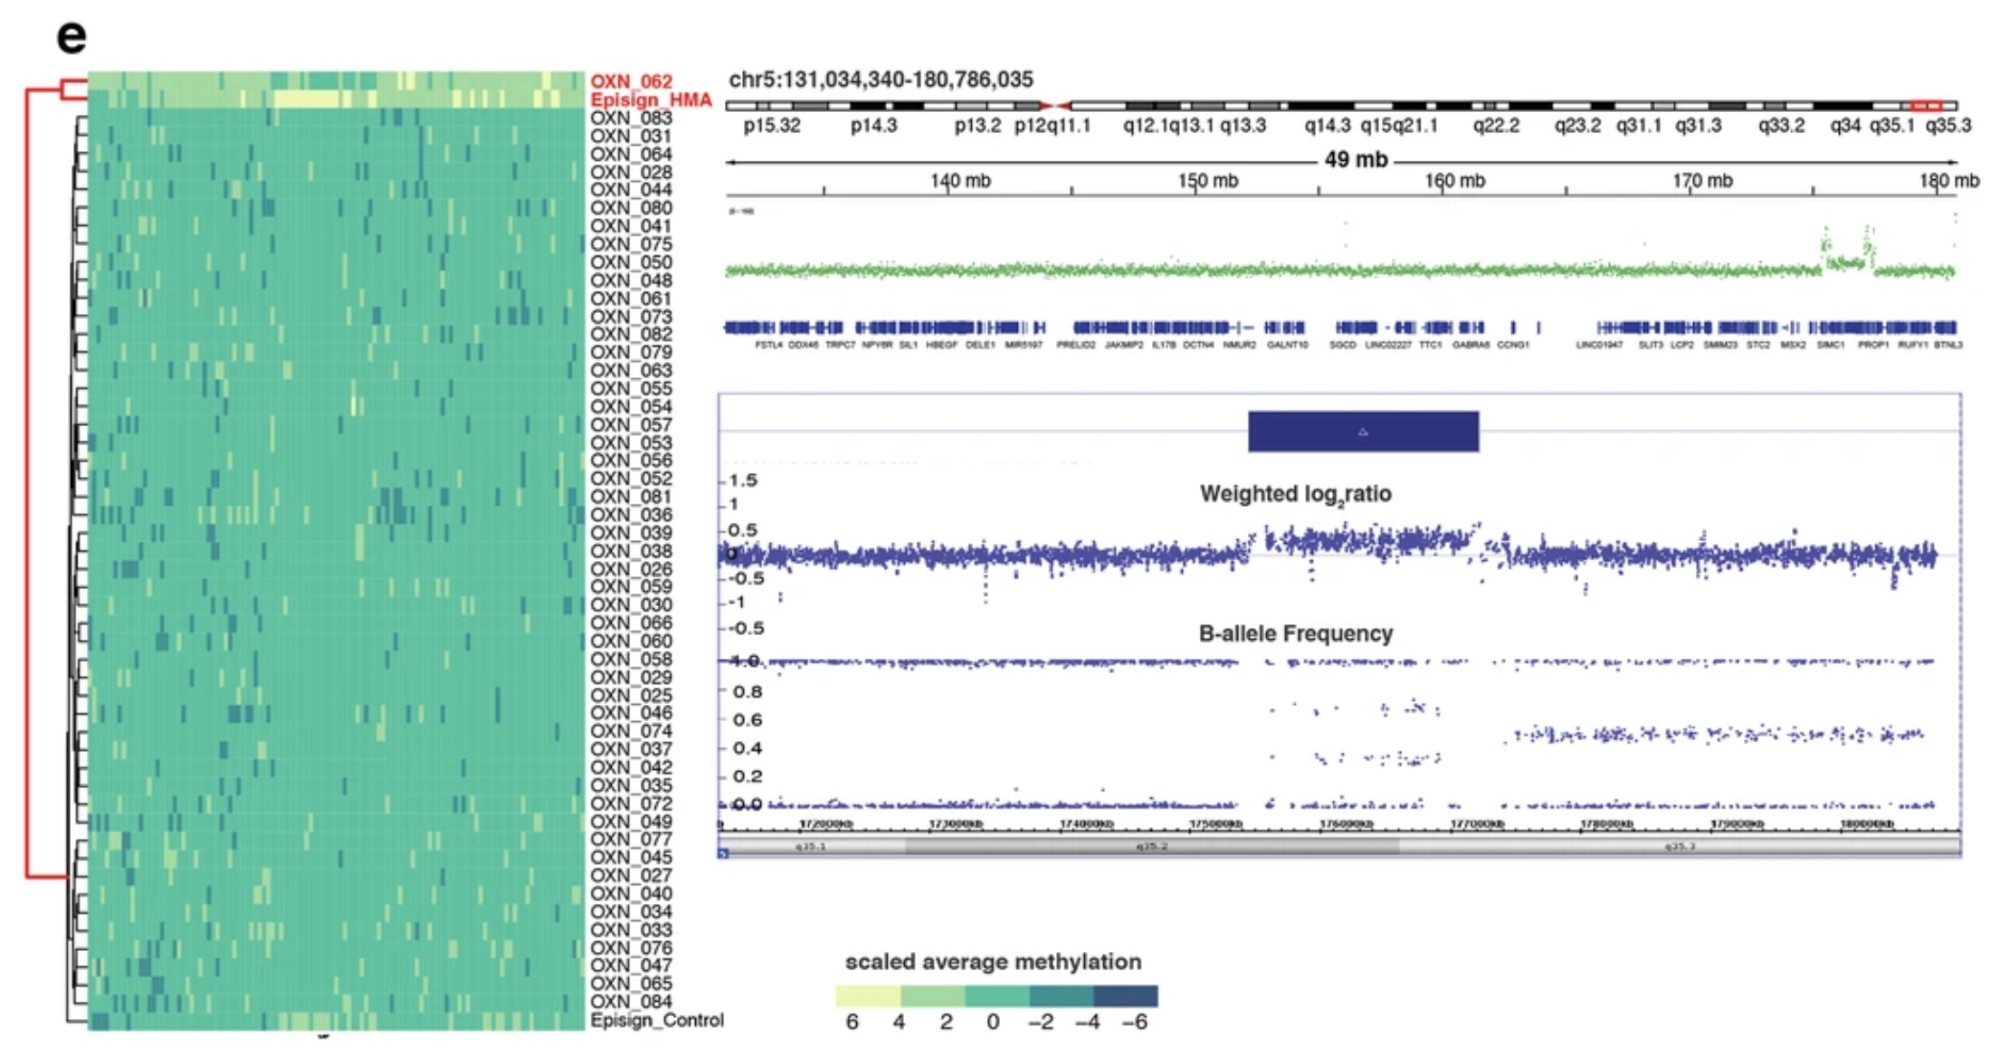
图2e|HMA甲基化特征与包含NSD1的重复。来源:Sinha等,原文Fig.2e。
此外,研究还发现患者OXN-027存在涉及MPLKIP基因3′UTR区域的纯合缺失。虽然该变异未改变蛋白编码序列,但RNA分析显示MPLKIP表达升高,且表型符合非光敏型毛发硫营养不良的相关特征。作者推测,该区域缺失可能通过影响基因调控参与疾病发生。这一发现提示,遗传病致病机制并不局限于编码区变异,非编码调控区域异常同样可能具有重要作用,而LRS为发现这类潜在致病改变提供了新的技术路径。
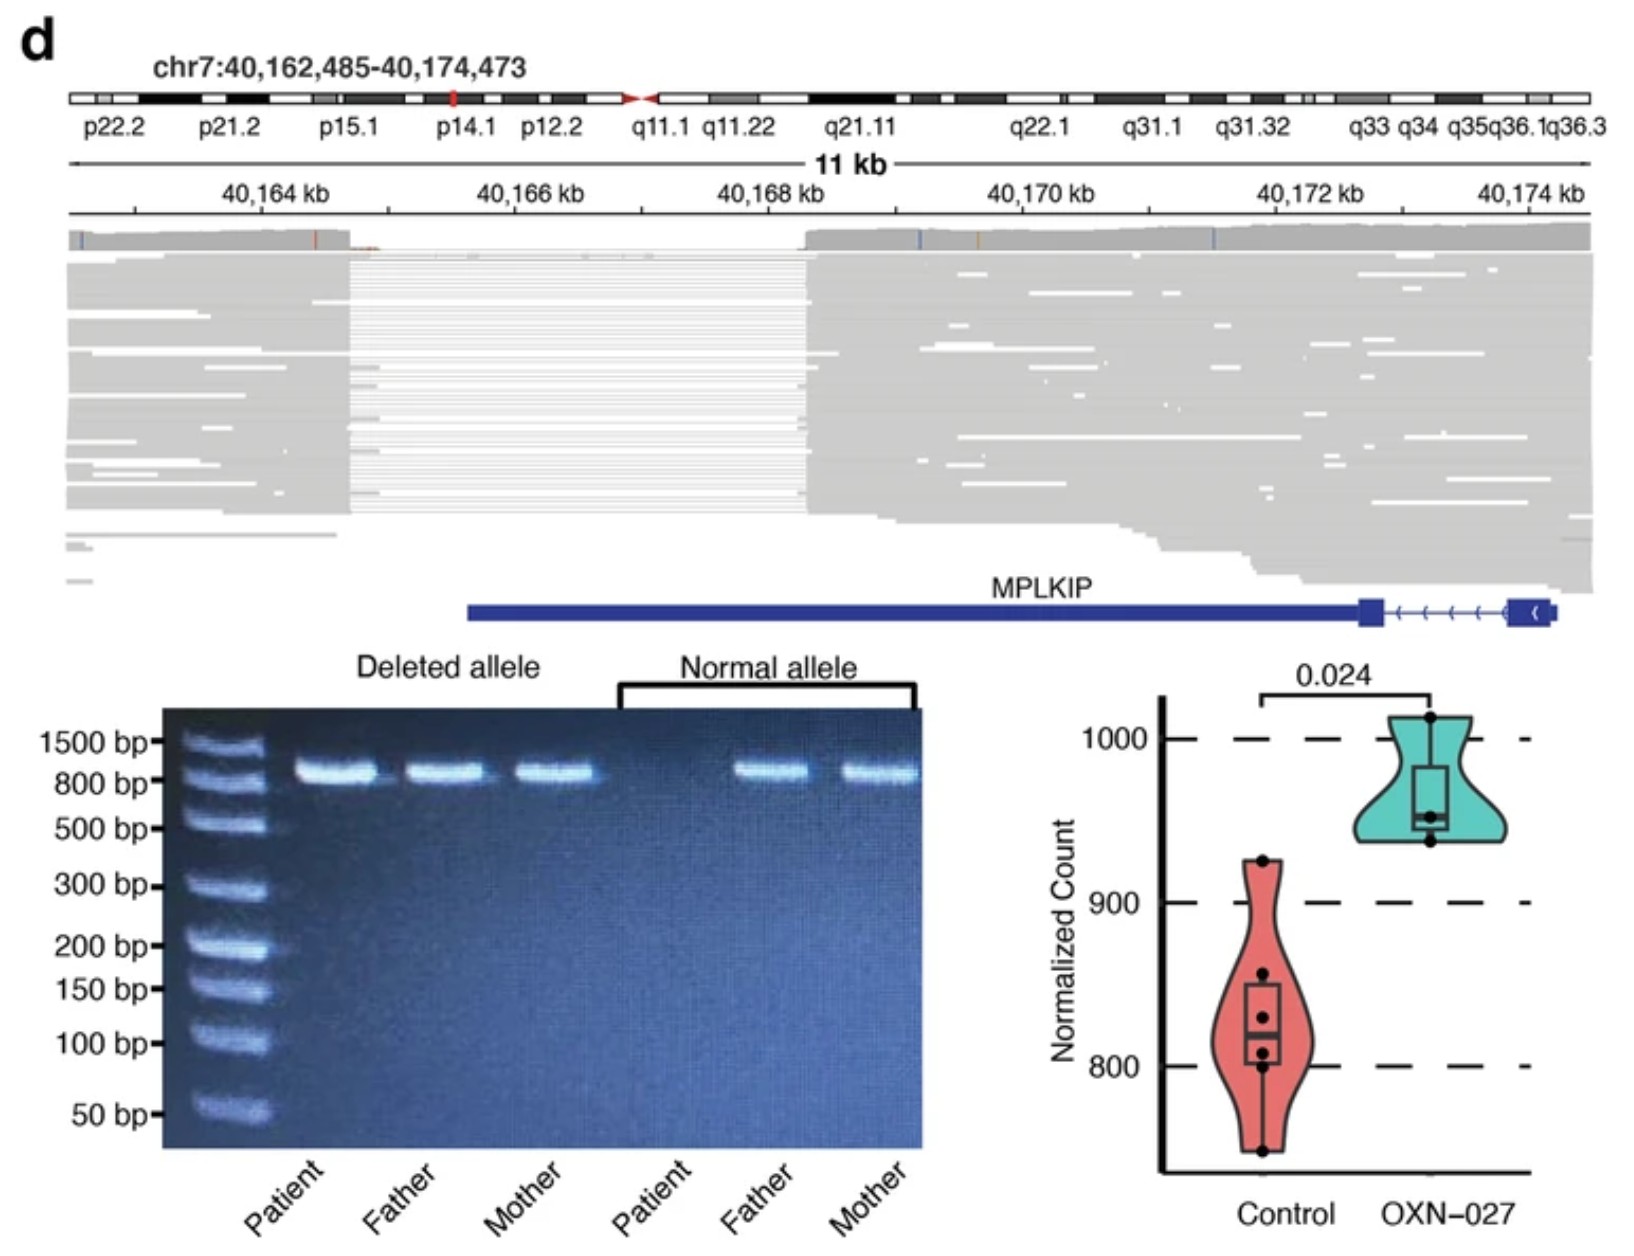
图2d|MPLKIP缺失、PCR及表达分析。表达图中,对照为2个生物学样本、各3次技术重复;患者为1个样本、3次技术重复。来源:Sinha等,原文Fig.2d。
LRS带来的改变:从检测平台到诊断策略
这项研究提示,未来罕见病遗传诊断的发展方向,可能并不是简单地寻找一种能够替代所有技术的平台,而是建立能够整合多层遗传信息的诊断体系。
传统遗传检测更多关注“是否存在异常变异”,而LRS通过同时提供结构信息、单倍型信息和甲基化信息,使这些问题能够在同一分析框架中得到回答。从SLC38A8病例中的反式分相,到SMA病例中的甲基化辅助诊断,再到HMA病例中的结构与表观遗传联合解释,这项研究展示了LRS在罕见病诊断中的核心价值——它不仅帮助发现隐藏的变异,更帮助建立变异与疾病之间的联系。
对于仍未得到明确诊断的罕见病患者而言,未来真正需要的不只是更强大的检测技术,而是能够将复杂遗传信息转化为临床答案的方法。
参考文献:
Sinha, S., Rabea, F., Ramaswamy, S. et al. Long read sequencing enhances pathogenic and novel variation discovery in patients with rare diseases. Nature Communications 16, 2500 (2025).
DOI:10.1038/s41467-025-57695-9


